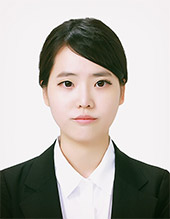
[イーデイリーKIM SAE-MI 記者] エレバ・セラピューティクス社の元副社長であるチャン・ソンフン氏ほど、「リピクトゥ」(成分名:リラプグラチニブ)の米国食品医薬品局(FDA)における承認プロセスを熟知している人物は稀です。同氏は、米国FDAで長期間にわたり新薬審査・規制業務に携わった後、HLBの米国子会社であるエレバの副社長に就任し、新薬開発と承認戦略を担当しました。 エレバでの最後の業務の一つも、リピクトゥの新薬承認申請書(NDA)をFDAに直接提出することでした。

エレバ・セラピューティクスのチャン・ソンフン元副社長は28日、ソウル麻浦区にある国家臨床試験支援財団(KoNECT)の事務所で「イーデイリー」と面会し、「リピクトゥ」(成分名:リラプグラチニブ)の米国食品医薬品局(FDA)承認の意義について詳しく語る時間を持ちました。(写真=KIM SAE-MI 記者)
チャン元副社長は28日、ソウル麻浦区の事務所で「イーデイリー」と面会し、今回の承認を単なる「HLB INC.(028300)の初のFDA新薬承認」を超える出来事として評価しました。エレバ社が加速承認(Accelerated Approval)を念頭に置き、単一群臨床データを基に新薬承認申請(NDA)を提出したものの、FDAが別途の確証臨床試験の義務を課すことなく、正式承認(Standard Approval)を下したためです。
チャン元副社長は、「エレバ社内でも当然、加速承認を受けると考えていました」とし、「最後までFDAがこれをどのように処理するかが最大の注目点でした」と述べました。
エレバド・リフィクトの導入直後、同社も同様の問題に直面しました。加速承認を受けるには、臨床的有益性を立証するための確認試験を準備する必要がありましたが、希少なFGFR2変異を持つ患者を数百人集めて無作為化試験を実施することは、現実的に容易ではありませんでした。
チャン前副社長は、「既存のFGFR2阻害剤の確証試験が困難を極めているという点をFDAに説明しつつ、どのような試験を行うべきかについて議論しました」とし、「驚くべきことに、FDAは確証試験に関する具体的な議論を承認後まで先送りしました」と振り返りました。
同氏は、「FDAが確証臨床試験を具体的に決定していない状態で、迅速承認を前提としたNDAを受け入れてくれたこと自体が、かなり例外的なことでした」とし、「この問題を議論したためNDAの提出が数ヶ月遅れましたが、確証臨床試験を設計して開始してから提出していたら、はるかに長い時間がかかったでしょう」と述べました。
チャン前副社長は、「規制当局であるFDAの立場から見ても歴史的な出来事」とし、「FDAが単一群臨床試験から得られたORRとDORを根拠に、加速承認ではなく正式承認を決定したため」と指摘しました。
同氏は、正式承認の背景として、治療効果と確認試験の現実的な限界を挙げました。チャン元副社長は、「ORR 46%は競合薬に比べて圧倒的に高いわけではありませんが、決して悪い結果でもありません」とし、「未充足な医療ニーズや治療効果、確認試験の実行可能性、追加臨床試験を通じて得られる情報の価値など、全体的なデータを総合的に考慮して下された決定だと考えています」と説明しました。
正式承認により、確証臨床試験の負担が解消され、費用と時間も大幅に削減されることになりました。チャン元副社長によると、最近の抗がん剤の臨床試験費用は患者1人当たり約20万ドルの水準です。100人規模で臨床試験を進める場合、約2000万ドル(約273億ウォン)が 소요されることになります。
チャン前副社長は、リピクトゥが今後、FGFR2治療薬開発の新たな基準点となる可能性にも注目しました。後発企業に対して承認のハードルを引き上げ、市場で有利な地位を築くことができた点も、今回の正式承認によるもう一つの成果です。
同氏は、「既存の薬剤は加速承認であったため、確立された標準治療と見なすのが難しい側面がありましたが、リピクトゥが正式承認を受けたことで、今後開発されるFGFR2治療薬の基準(リファレンス)の一つとなり得ます」と述べ、「後発の薬剤が過去のように単一群の臨床試験だけで承認を受けることは難しくなり、リピクトゥと比較して臨床的価値を示さなければならない可能性が高まりました」と展望しました。
これに先立ち、ユハン製薬の肺がん新薬「レイザーチニブ」が2024年にFDAの承認を受けましたが、韓国を除くグローバルな権利はヤンセンに技術輸出され、米国でのNDA提出および承認・商業化をヤンセンが主導しました。 一方、「リピクトゥ」は、HLBの米国子会社であるエレバがグローバルな開発・商業化の権利を確保した後、後期開発とFDAの承認手続きを直接行い、米国での販売まで担当します。
チャン元副社長は、「以前であれば後期段階でグローバル製薬会社に技術輸出していたでしょうが、今では国内企業も後期臨床開発を直接行うことができるという新しいモデルを示したものです」とし、「リピクトゥの意義は、HLB初のFDA承認にとどまらず、ここにあるのです」と強調しました。
HLBグループのチン・ヤンゴン会長も、承認当日にYouTubeを通じて、「大手製薬企業に技術を輸出した後、会社の運命を委ねるよりも、自力で抗がん剤を確保した上で、『当社の抗がん剤と御社の抗がん剤を併用して、共に開発してみませんか』と提案する方が、より発展的であるという信念を持っている」と述べていました。
チャン元副社長は28日、ソウル麻浦区の事務所で「イーデイリー」と面会し、今回の承認を単なる「HLB INC.(028300)の初のFDA新薬承認」を超える出来事として評価しました。エレバ社が加速承認(Accelerated Approval)を念頭に置き、単一群臨床データを基に新薬承認申請(NDA)を提出したものの、FDAが別途の確証臨床試験の義務を課すことなく、正式承認(Standard Approval)を下したためです。
チャン元副社長は、「エレバ社内でも当然、加速承認を受けると考えていました」とし、「最後までFDAがこれをどのように処理するかが最大の注目点でした」と述べました。
先行薬の確認臨床試験が相次いで難航…FDA、リピクトゥエンに例外を認めるリピクトゥの承認の背景には、先行するFGFR2阻害剤が経験した確認臨床試験の難航がありました。 インサイト(Incyte)の「ペマザイレ」(フェミガチニブ)とダイホー・オンコロジー(Taiho Oncology)の「リトゴビ」(フチバチニブ)は、それぞれ2020年と2022年にFDAの迅速承認を受けた後、確認試験を進めましたが、患者募集などで困難に直面しました。 QEDセラピューティクス(QED Therapeutics)の「トゥルーセルティック」(インフィグラチニブ)は、2021年にFDAの迅速承認を取得しましたが、結局、承認を自主的に取り下げ、市場から撤退しました。
エレバド・リフィクトの導入直後、同社も同様の問題に直面しました。加速承認を受けるには、臨床的有益性を立証するための確認試験を準備する必要がありましたが、希少なFGFR2変異を持つ患者を数百人集めて無作為化試験を実施することは、現実的に容易ではありませんでした。
チャン前副社長は、「既存のFGFR2阻害剤の確証試験が困難を極めているという点をFDAに説明しつつ、どのような試験を行うべきかについて議論しました」とし、「驚くべきことに、FDAは確証試験に関する具体的な議論を承認後まで先送りしました」と振り返りました。
同氏は、「FDAが確証臨床試験を具体的に決定していない状態で、迅速承認を前提としたNDAを受け入れてくれたこと自体が、かなり例外的なことでした」とし、「この問題を議論したためNDAの提出が数ヶ月遅れましたが、確証臨床試験を設計して開始してから提出していたら、はるかに長い時間がかかったでしょう」と述べました。
単一群臨床試験で正式承認…「後発のFGFR2治療薬の承認基準となるだろう」さらに大きな逆転劇は、最終承認の段階で起こりました。リピクトゥは、無作為化第III相試験ではなく、以前に治療を受けたことのあるFGFR阻害剤未治療の胆管がん患者116名を対象とした単一群第I/II相臨床試験(ReFocus)を根拠に承認されました。 客観的奏効率(ORR)は46%、奏効持続期間の中央値(mDOR)は11.8ヶ月でした。
チャン前副社長は、「規制当局であるFDAの立場から見ても歴史的な出来事」とし、「FDAが単一群臨床試験から得られたORRとDORを根拠に、加速承認ではなく正式承認を決定したため」と指摘しました。
同氏は、正式承認の背景として、治療効果と確認試験の現実的な限界を挙げました。チャン元副社長は、「ORR 46%は競合薬に比べて圧倒的に高いわけではありませんが、決して悪い結果でもありません」とし、「未充足な医療ニーズや治療効果、確認試験の実行可能性、追加臨床試験を通じて得られる情報の価値など、全体的なデータを総合的に考慮して下された決定だと考えています」と説明しました。
正式承認により、確証臨床試験の負担が解消され、費用と時間も大幅に削減されることになりました。チャン元副社長によると、最近の抗がん剤の臨床試験費用は患者1人当たり約20万ドルの水準です。100人規模で臨床試験を進める場合、約2000万ドル(約273億ウォン)が 소요されることになります。
チャン前副社長は、リピクトゥが今後、FGFR2治療薬開発の新たな基準点となる可能性にも注目しました。後発企業に対して承認のハードルを引き上げ、市場で有利な地位を築くことができた点も、今回の正式承認によるもう一つの成果です。
同氏は、「既存の薬剤は加速承認であったため、確立された標準治療と見なすのが難しい側面がありましたが、リピクトゥが正式承認を受けたことで、今後開発されるFGFR2治療薬の基準(リファレンス)の一つとなり得ます」と述べ、「後発の薬剤が過去のように単一群の臨床試験だけで承認を受けることは難しくなり、リピクトゥと比較して臨床的価値を示さなければならない可能性が高まりました」と展望しました。
技術輸出を超え、直接の承認・販売へ…Kバイオの新薬開発モデルの拡大今回の承認は、韓国のバイオ産業における新薬開発
モデルを拡大したという点でも意義があります。
これに先立ち、ユハン製薬の肺がん新薬「レイザーチニブ」が2024年にFDAの承認を受けましたが、韓国を除くグローバルな権利はヤンセンに技術輸出され、米国でのNDA提出および承認・商業化をヤンセンが主導しました。 一方、「リピクトゥ」は、HLBの米国子会社であるエレバがグローバルな開発・商業化の権利を確保した後、後期開発とFDAの承認手続きを直接行い、米国での販売まで担当します。
チャン元副社長は、「以前であれば後期段階でグローバル製薬会社に技術輸出していたでしょうが、今では国内企業も後期臨床開発を直接行うことができるという新しいモデルを示したものです」とし、「リピクトゥの意義は、HLB初のFDA承認にとどまらず、ここにあるのです」と強調しました。
HLBグループのチン・ヤンゴン会長も、承認当日にYouTubeを通じて、「大手製薬企業に技術を輸出した後、会社の運命を委ねるよりも、自力で抗がん剤を確保した上で、『当社の抗がん剤と御社の抗がん剤を併用して、共に開発してみませんか』と提案する方が、より発展的であるという信念を持っている」と述べていました。


